微小残留污染物带来的医用耗材安全风险
医用耗材表面微米级残留污染物无法通过肉眼识别,却会直接提升临床使用风险,是医疗器械清洁度验证环节不可忽视的重点。金属碎屑、纤维微粒、抛光残留物、清洗剂析出物附着在耗材表面,随植入或介入操作进入人体,可引发局部炎症、异物肉芽肿,严重时造成血管栓塞、术后感染等不良事件。
根据国家药监局医疗器械警戒快讯披露,因产品内部存在颗粒物杂质,境外企业对分流管类耗材实施产品召回,颗粒物进入血液循环存在器官缺血伤害风险,来源:国家药品监督管理局药品评价中心,2026 年 7 月。
GB/T 44876‑2024《外科植入物 骨科植入物的清洁度通用要求》明确要求,植入类医疗器械表面不得存在可见微粒、纤维、加工碎屑等外来污染物,来源:国家市场监督管理总局,2024 年 10 月。单纯目视检查只能识别大于 200μm 杂质,10‑200μm 微小污染物必须依靠显微设备完成筛查。
清洁度检测显微镜选型与适配检测项目
医用耗材清洁度显微检测分为直接表面观测与滤膜富集观测两种模式,不同显微镜对应不同测试环节,企业可以根据产品风险等级组合配置。
设备类型 | 放大倍率 | 核心检测用途 | 适用标准依据 |
体视显微镜 | 10‑80× | 耗材外观初筛,大颗粒碎屑、纤维异物排查 | YY/T 1556‑2017 |
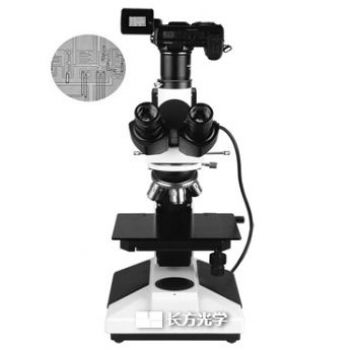
金相显微镜 | 50‑400× | 滤膜法微粒计数,10μm 以上微粒统计分类 | GB/T 44876‑2024 |
荧光显微镜 | 100‑200× | 有机残留、蛋白类污染物辅助甄别 | GB/T 47144‑2026 |
扫描电子显微镜 SEM | 50‑5000× | 可疑微粒成分溯源、亚微米级污染物失效分析 | GB/T 44876‑2024 |
实操案例:国内 CMA 医疗器械第三方检测实验室针对穿刺类、介入类耗材,执行 “体视显微镜初筛 + 滤膜‑金相显微镜计数复核” 流程;初筛发现可疑污染物,再移交扫描电镜做成分定性,该流程被纳入植入耗材注册检验实操范式,来源:广东省医疗器械质量监督检验所,2025 年 4 月。
显微镜法清洁度标准化实操关键要点
显微镜检测不是简单拍照,需要严格执行样品前处理、环境控制、微粒统计、记录归档整套流程,满足医疗器械 GMP 可追溯要求。
YY/T 1556‑2017《医用输液、输血、注射器具检验方法 第 1 部分:化学分析方法》规定显微镜滤膜计数法操作:使用 0.45μm 滤膜对耗材洗脱液过滤,将滤膜置于显微镜下,统计≥10μm、≥25μm 微粒数量,每个样品不少于 5 个观测视野,来源:国家药监局医疗器械技术审评中心,2017 年 3 月。
实操高频误区:
第一,检测环境不达标,普通工作台环境漂浮纤维、粉尘掉落滤膜,引入外来伪缺陷,检测应在万级及以上洁净工作台内完成;
第二,前处理操作不规范,耗材冲洗、转移过程二次污染,空白对照组必须同步操作排除环境干扰;
第三,只记录图像,缺少微粒尺寸、数量统计,注册检验需要输出量化数据,不能仅做定性描述;
第四,照明选择不当,普通明场容易漏检半透明纤维残留,优先选用斜射环形光源提升微粒对比度。
针对新增 GB/T 47144‑2026《医疗器械清洁过程的开发、确认和常规控制的要求》,显微观测需要与蛋白、ATP 化学残留检测互为补充,显微侧重固体微粒,化学方法侧重有机残留,二者不可互相替代,来源:国家标准化管理委员会,2026 年 1 月。
行业实操 FAQ
Q:成品批量出厂,是否全部样品都需要使用扫描电镜做清洁度检测?A:不需要。SEM 成本高,多用于研发验证、不合格样品溯源分析。量产出厂质控以体视、金相显微镜滤膜计数作为常规检测手段,符合国内医疗器械检验通行方案。
Q:显微镜检出少量微小微粒,直接判定不合格吗?A:不能直接判定。需要同步做空白对照排除环境干扰,对照产品技术要求与对应国标,评估微粒粒径、数量,同时区分外来环境污染与产品本体析出残留,来源:GB/T 44876‑2024。
Q:空腔、导管类耗材,显微观测很难直接观测内壁,如何开展清洁度检测?A:优先采用液体洗脱‑滤膜富集法,将内壁微粒冲洗至洗脱液,过滤后在显微镜完成计数,是细长内腔耗材的主流检测手段,来源:YY/T 1556‑2017。
参考文献
 上海长方光学仪器有限公司


 新闻资讯
 新品上新

 沪公网安备31011502009251号


